保存剤の効果を評価するための保存効力試験

一般財団法人 食品分析開発センターSUNATEC

微生物検査室

化粧品、外用剤、点眼剤、シロップ剤などの開封後、複数回使用される製品では、使用中に微生物が混入する可能性がある。そのため、微生物学的な品質を維持する目的で、保存剤が配合される場合がある。一方で、保存剤が配合されていても、製品中で十分な抗菌効果を発揮するとは限らない。製品の処方、pH、原材料との相互作用などにより、保存剤の効果が低下する場合がある。また、保存剤の配合量が増えると、安全性や使用性に影響を及ぼす可能性があるため、製品中で必要な効果が得られる範囲で可能な限り少なくすることが重要である。

保存効力試験法は、保存剤が製剤中で適切に機能しているかを評価するための試験である。本稿では第十九改正日本薬局方の保存効力試験法の概要を紹介する。

【試験方法】

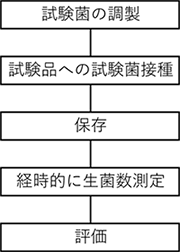
保存効力試験は、試験品に一定数の試験菌を接種し、一定期間保存した後の生菌数を測定することで、保存剤の効力を評価する試験であり、チャレンジテストとも呼ばれる。試験方法の概要を図1に示す。

図1 試験方法の概要

試験菌は、Escherichia coli、Pseudomonas aeruginosa、Staphylococcus aureus、Candida albicans、Aspergillus brasiliensis の5菌株、又はこれらと同等と考えられる菌株を使用する。また、試験品の特性から増殖が懸念される微生物がある場合には、必要に応じて試験菌を追加することが望ましい。例えば、高糖濃度のシロップ剤では、Zygosaccharomyces rouxii などの酵母を対象とする場合がある。

試験菌は、カンテン培地又は液体培地で培養し、約10⁸ CFU/mLの接種菌液を調製する。カンテン培地で培養する場合、培養後の培地の上の菌体のみを無菌的に採取し、生理食塩液等に浮遊させ、接種菌液を調製する。液体培地で培養する場合、培養後の液体培地を遠心分離、上清の液体培地を除去し、試験菌に生理食塩液等を加えて懸濁、洗浄し、同じ溶液を加えて接種菌液を調製する。また、カビについては、菌糸を取り除いた胞子浮遊液として調製する。必要に応じて、滅菌ガーゼやガラスウールなどでろ過し、菌糸を除去する。

接種菌液の菌数確認には、カンテン平板法による生菌数測定を行う。ただし、培養結果が得られるまでには時間を要するため、調製時の目安として、分光光度計による濁度測定、既知濃度に相当する標準液と目視で比較するMcFarland比濁法、血球計算盤を用いた顕微鏡観察などを併用する場合がある。これらの方法は菌数を推定するための補助的な方法であり、最終的な菌数確認には生菌数測定が必要である。

調製した接種菌液は、試験品に無菌的に接種する。各試験菌は混合せず、それぞれ単独で試験品に接種する。試験品1 mL又は1 g当たり、1×10⁵~1×10⁶ CFUの生菌数となるように接種、混合する。カテゴリーⅠD製品(制酸剤)の場合は、試験品1 mL当たり1×10³~1×10⁴ CFUの生菌数となるように接種する。

なお、接種菌液の量は、試験品に対して0.5~1.0%とする。

第十九改正日本薬局方における製剤のカテゴリーを表1に示す。

表1 製剤のカテゴリー

カテゴリー 製剤の種類
ⅠA ・注射剤
・水性溶剤に溶解又は分散させた無菌の製剤(点眼剤、点耳剤、点鼻剤等)
ⅠB ・水性溶剤に溶解又は分散、若しくは水溶性の基剤に混和させた非無菌の局所投与製剤
(点耳剤、点鼻剤、吸入剤、その他粘膜に使用される製剤等を含む)
ⅠC ・水性溶剤に溶解又は分散、若しくは水溶性の基剤に混和させた制酸剤以外の経口投与する
 製剤及び口腔内に適用する製剤
ⅠD ・水性溶剤又は水溶性の基剤で調製した制酸剤
・非水溶性の基剤又は溶剤を用いて作られた製剤で、カテゴリーⅠに記載している全ての剤形を含む

※出典:第十九改正日本薬局方 参考情報「保存効力試験法〈G4-3-170〉」
試験に使用する培地は、あらかじめ培地性能試験を実施し、性能が確認された培地を使用する。

接種菌液を接種した試験品(以下、混合試験品)は、遮光下、20~25℃で保存する。保存後、0日、7日後(カテゴリーⅠAのみ)、14日後及び28日後に混合試験品を採取し、生菌数を測定する。測定には、カンテン平板法又はメンブレンフィルター法を用いる。

図2 試験風景

なお、生菌数の測定方法については、あらかじめ適合性を確認する必要がある。これは、試験品に含まれる成分が、試験菌の発育に影響しないことを確認するためである。適合性の確認では、試験品1 mL又は1 g以上をとり、9倍量の生理食塩液又は適切な中和液で希釈し、10⁻¹希釈液を調製する。パラオキシ安息香酸エステル類を含む試験品では、レシチンやポリソルベートなどを含む中和液を使用する場合がある。攪拌後、さらに連続10倍希釈を行い、10⁻²及び10⁻³希釈液を調製する。試験菌ごとに、試験品の各希釈液と適切な数の試験菌を混合し、2枚以上のペトリ皿に分注して、カンテン平板法で測定する。適切な数の試験菌とは、1平板当たり、細菌及び C. albicans では250 CFU以下、理想的には25~250 CFU、A. brasiliensis では80 CFU以下、理想的には8~80 CFUとなる菌数である。陽性対照として、試験品の希釈液の代わりに生理食塩液を用い、同じ試験菌を同量加えてカンテン平板法で測定する。試験品の希釈液で得られた菌数は、陽性対照の菌数と比較し、50%以上の菌の回収率を示す必要がある。菌の回収率が基準を満たさない場合は、適切な中和剤の使用、希釈条件の変更、又はメンブレンフィルター法の採用などを検討する。

【評価】

生菌数の経時的な変化は、接種菌数からの常用対数(log₁₀)の減少値で表す。各カテゴリーにおける判定基準を表2に示す。

表2 製剤区分別判定基準

カテゴリー 微生物 判定基準
ⅠA 細菌 7日後:接種菌数に比べ1.0 log以上の減少
14日後:接種菌数に比べ3.0 log以上の減少
28日後:14日後の菌数から増加しないこと
真菌 7日後、14日後、28日後:接種菌数から増加しないこと
ⅠB 細菌 14日後:接種菌数に比べ2.0 log以上の減少
28日後:14日後の菌数から増加しないこと
真菌 14日後、28日後:接種菌数から増加しないこと
ⅠC 細菌 14日後:接種菌数に比べ1.0 log以上の減少
28日後:14日後の菌数から増加しないこと
真菌 14日後、28日後:接種菌数から増加しないこと
ⅠD 細菌 14日後、28日後:接種菌数から増加しないこと
真菌 14日後、28日後:接種菌数から増加しないこと
細菌 14日後、28日後:接種菌数から増加しないこと
真菌 14日後、28日後:接種菌数から増加しないこと

※出典:第十九改正日本薬局方 参考情報「保存効力試験法〈G4-3-170〉」
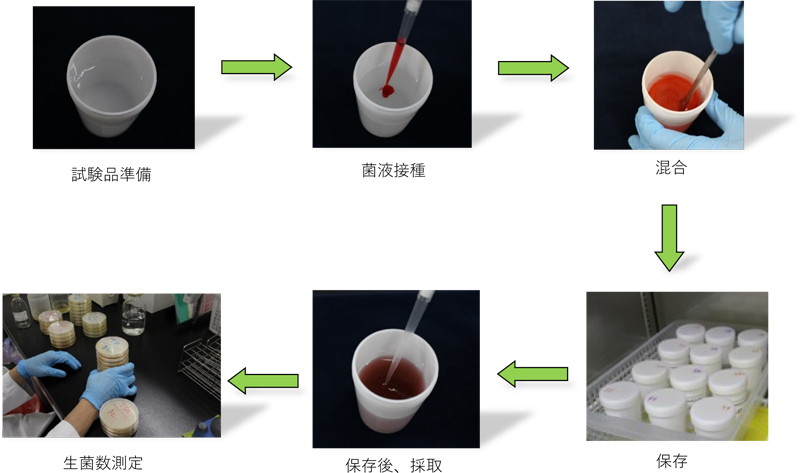
表2における「菌数から増加しないこと」とは、前回測定値からの増加が0.5 log₁₀以下であることを指す。表2に示された基準を満たした場合、保存効力試験に適合すると判定する。また、保存中の混合試験品において、色調の変化、異臭の発生、カビの発生などが確認された場合には、生菌数の結果だけでなく、製品の状態も含めて保存効力の評価を再検討する必要がある。

【おわりに】

保存効力試験は、保存剤が製品中で期待される効果を発揮しているかを確認するための有用な試験である。一方で、一定濃度の試験菌を試験品へ接種する操作、測定法の適合性確認、培地性能試験など、微生物試験の中でも煩雑な工程を含む。したがって、試験を実施する際には、試験の原理と各工程の目的を理解したうえで、適切に実施することが重要である。